



Ajuste de semiconductores 2D GeP₃: Cómo los electrones de valencia de dopantes moldean propiedades electrónicas
Resumen
Usando cálculos de primeros principios dentro de teoría funcional de densidad, investigamos propiedad electrónica y estabilidad de monocapa 2D GeP₃ dopada sustitucionalmente con dopantes de grupos III a VI. Las propiedades conductoras se modifican dramáticamente tanto por sitios de dopaje como por número de electrones de valencia de dopantes. Específicamente, sustitución en sitio Ge exhibe oscilaciones metal-semiconductor como función del número de electrones de valencia de dopantes, mientras que tales oscilaciones se invierten totalmente al sustituir en sitio P. Además, estudiamos co-dopaje en GeP₃, mostrando que puede producir fenómeno lógico "Y": las propiedades conductoras de GeP₃ co-dopado pueden deducirse vía relación lógica simple según resultados de dopaje simple. Finalmente, investigamos energía de formación de dopantes y encontramos que sistemas co-dopados electrón-hueco y hueco-hueco son mucho más favorables energéticamente debido a atracción Coulombiana. Nuestros hallazgos no solo presentan comprensión integral de fenómeno dopaje 2D, sino que también proponen ruta intrigante para ajustar propiedades electrónicas de semiconductores binarios 2D.
Introducción
Desde descubrimiento de grafeno, la familia de cristales bidimensionales (2D) como dicalcogenuros de metales transición (TMDs), siliceno, germaneno, fosforeno, telureno, etc. han atraído gran atención por sus propiedades eléctricas, ópticas y magnéticas únicas. Por ejemplo, grafeno se comporta como fermiones de Dirac sin masa, dando movilidad portadores de carga ultra-alta. Es prometedor para efecto Hall cuántico de espín, termolectricidad mejorada, superconductividad, e incluso efecto Hall cuántico anómalo. Combinado con creciente número de bases de datos de estructura cristalina, herramientas computacionales modernas se han usado para explorar nuevos materiales 2D no descubiertos. Hasta ahora, más de 1000 materiales 2D predichos y algunos fabricados experimentalmente, convirtiéndose campo interesante en ciencia física, química y de materiales. Tales estudios fundamentales también impulsan gran potencial en sensores.
Recientemente, Jing et al. reportaron nuevo material 2D monocapa GeP₃, con mayor estabilidad química que monocapa BP y excelentes propiedades electrónicas y ópticas. Monocapa GeP₃ aparece semiconductora debido a fuerte confinamiento cuántico intercapas, con brecha de banda moderada y ajustable ~0,55 eV. Basado en alta capacidad y buena estabilidad cíclica, película delgada GeP₃ propuesta para baterías iones litio como ánodo prometedor. Li et al. también investigaron nanocinta GeP₃ descubriendo brechas de banda exhiben oscilaciones par-impar con aumento anchura.
Dopaje es estrategia práctica para ajustar fundamentalmente propiedades electrónicas y magnéticas de materiales 2D estratificados. Además, rompe limitación de material único en aplicaciones de muchos campos y dispositivos. Sabemos que semiconductor monocapa 2D resulta en interacciones electrón-electrón notablemente mejoradas, demostradas para generar gran renormalización brecha banda y excitón desde cálculos teóricos many-body y experimentos. Comparado con dopaje en semiconductores bulk, dopaje en 2D también se espera exhiba comportamientos anómalos por fuerte efecto confinamiento electrónico, p. ej., grafeno dopado con boro o nitrógeno puede abrir pequeña brecha banda en punto Dirac, y brecha banda grafeno también puede abrirse efectivamente alrededor puntos K (o K') introduciendo pequeños dominios BN. Brechas banda fosforeno negro muestran comportamiento oscilante dopando diferentes elementos con números par/impar electrones valencia. En este trabajo, intentamos extender investigación de elementos dopantes grupos IV-V en semiconductor monocapa 2D binario GeP₃.
Aquí, realizamos estudios sistemáticos de monocapa GeP₃ dopada sustitucionalmente con dopantes grupos III a VI. Propiedades electrónicas de sistemas dopados se afectan dramáticamente tanto por número electrones valencia dopantes como sitios dopaje. Granos centrales: (1) para dopante simple, resultados dependen sensiblemente sitios sustitución; sustitución en dos sitios produce resultados totalmente inversos. (2) Propiedades conductoras co-dopaje pueden deducirse por operador lógico a través de las de dopante simple. Adicionalmente, energía formación calculada de diferentes tipos dopaje sugiere algunos altamente favorables energéticamente contra fluctuación térmica.
Métodos computacionales
Todos cálculos teoría funcional densidad dentro aproximación gradiente general realizados usando Vienna ab initio Simulation Package. Términos intercambio y correlación descritos con funcional Perdew-Burke-Ernzerhof (PBE), y potencial onda aumentada proyector empleado para describir interacción electrón-ion. Monocapa GeP₃ dopada modelada en supercelda periódica 2 × 2 conteniendo 32 átomos, y supercelda 3 × 3 también usada para verificar resultados. Espacio vacío ~20 Å entlang dirección z adoptado para eliminar interacción capas vecinas. Para dopaje simple, un átomo Ge o P sustituido por dopante grupo III (IV, V, VI). Estructuras geométricas determinadas comparando resultados reportados, incluyendo constante red y propiedad electrónica GeP₃ intrínseco. En sistemas dopaje, todos átomos en superceldas permitidos relajar hasta fuerza Hellmann-Feynman < 0,02 eVÅ⁻¹, pero constantes red celdas superficie fijas durante relajación átomos. Corte energía cinética ~600 eV y mallas 6 × 6 × 1 k usadas.
Para verificar disponibilidad dopantes en monocapa GeP₃, energía formación (E_f) dopantes X (X = grupo III-VI) calculada según dos fórmulas. Para dopante simple: E_f(GeP₃:X) = E(GeP₃:X) - E(GeP₃) - E_X + E_i (1). Para co-dopaje: E_f(GeP₃:XY) = E(GeP₃:XY) - E(GeP₃) - E_X - E_Y + E_i + E_j (2). Donde E_f(GeP₃:X) y E(GeP₃) energías totales sistemas X-dopado e intrínseco misma supercelda. E(GeP₃:XY) energías totales sistema XY co-dopado, E_X y E_Y energías atómicas dopantes X o Y referidas a estructuras bulk correspondientes, E_i, E_j energías átomos sustituidos donde i,j indican átomo Ge o P respectivamente.
Resultados y discusiones
Oscilaciones par-impar para sistemas dopaje elemento simple
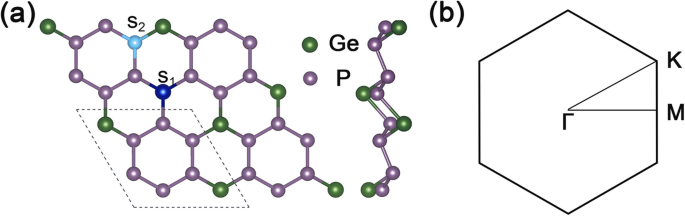
Figura 1a muestra vista superior y lateral estructura GeP₃ supercelda 2 × 2, Fig. 1b correspondiente zona Brillouin 2D monocapa GeP₃. Constantes red optimizadas a=b=6,96 Å, brecha banda calculada ~0,26 eV, en buen acuerdo otros cálculos teóricos.
Primero, graficamos estructuras banda monocapa GeP₃ dopada elemento simple con átomo Ge sustituido (elegimos B, C, N, O, Al, Si, P, S, Ga, As, Se como dopantes). Resultados en Fig. 2a–l. Claramente vemos nivel Fermi sube y cruza bandas conducción para grupo V (N, P, As) por un electrón más dopante, mientras para grupo III (B, Al, Ga) por un electrón menos, baja y cruza bandas valencia. Por ejemplo, Fig. 2f y j, su máximo banda valencia corresponde a bandas parcialmente ocupadas mostradas Fig. 2e e i. Sin embargo, para grupo IV (C, Si, Ge) y VI (O, S, Se), por tener mismos o dos electrones más que átomo Ge, sistemas exhiben característica semiconductor. Tal ajuste transición semiconductor-metal proviene de ocupación número electrones valencia: ocupación impar (par) electrones valencia conduce propiedades metálicas (semiconductoras).
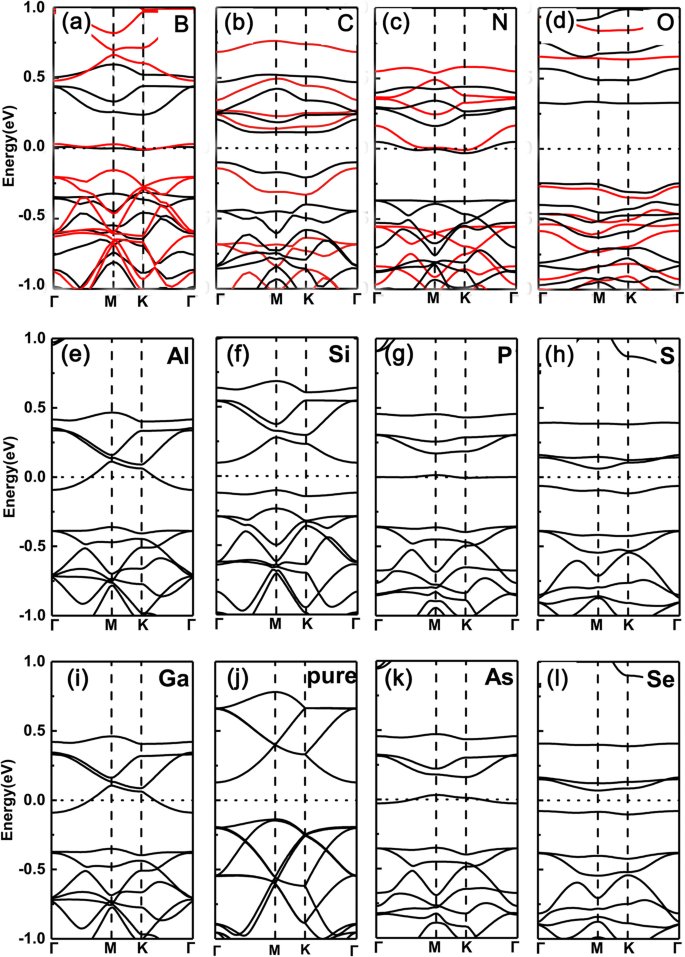
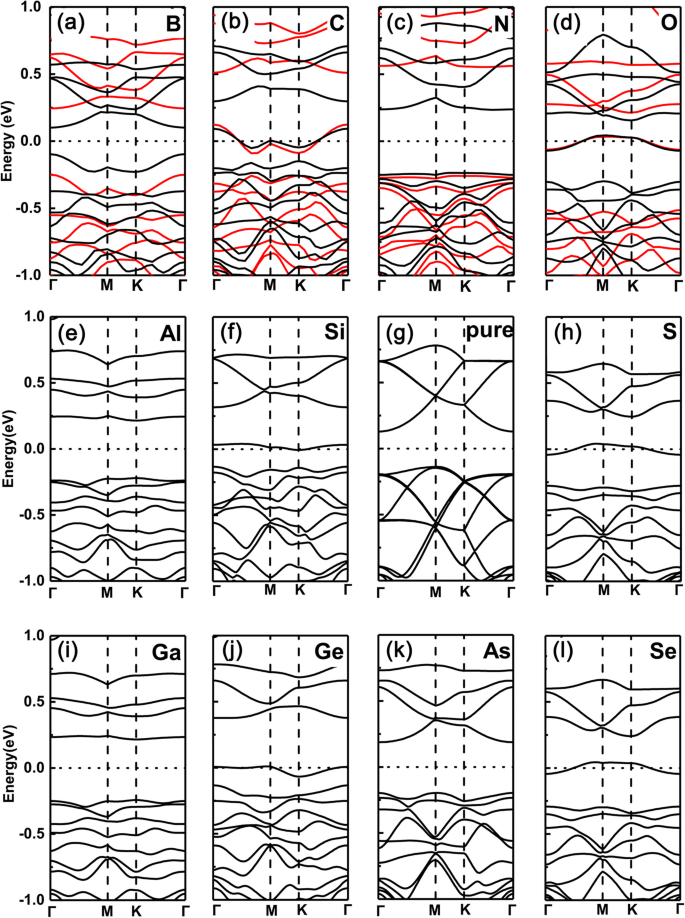
Para confirmar validez resultados derivados funcionales PBE, también empleamos funcional híbrido densidad (HSE06) para verificar sistemas dopados fila superior. Claro que funcionales PBE dan errores brechas banda por subestimación. Sin embargo, en sistemas estudiados, todos tienen brechas considerables, errores entre metálico o semiconductor por PBE usualmente no ocurren (esto porque en algunas brechas pequeñas semiconductores, PBE suele dar error entre conductor y metálico). En nuestro estudio, nos preocupa características metálico o semiconductor, no valores específicos brechas banda. Comparado brechas derivadas PBE, brechas HSE06 aumentan claramente. Incluso con estas, oscilaciones metal-semiconductor permanecen intactas. Por tanto, ingredientes centrales basados en PBE son fiables.
Sin embargo, en contraste agudo, casos sustituyendo átomos P por mismos dopantes son totalmente inversos, como Fig. 3a–l. Es decir, para grupo V (N, As) y grupo III (B, Al, Ga), sistemas dopados permanecen semiconductor, mientras para grupo IV (C, Si, Ge) y VI (O, S, Se), cambian a metálico (misma tendencia entre PBE y HSE06). Esto porque electrones valencia mantienen mismos (dos menos) que GeP₃ intrínseco para grupo V (grupo III), pero uno menos (más) para grupo IV (VI).
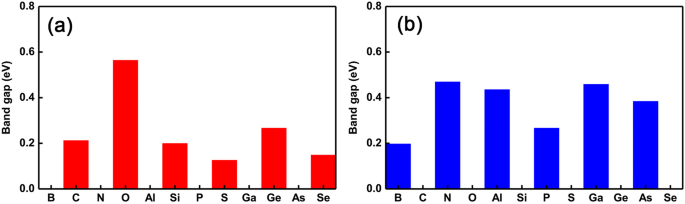
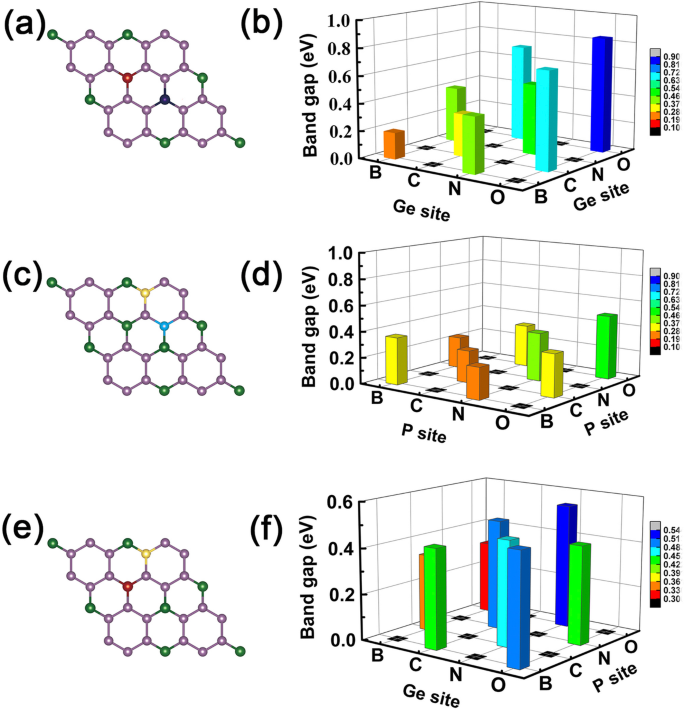
Para presentar mejor oscilaciones transición semiconductor-metal, graficamos tendencia cambiante brecha banda según dopantes, Fig. 4a y b. Claramente, transición semiconductor-metálico es drásticamente inversa. Específicamente, oscilaciones metálico (semiconductor)-semiconductor (metálico) ocurren sustituyendo sitio Ge (P) al variar dopantes grupo III a VI. Además, hallamos fenómeno interesante: magnitud brecha banda permanece casi igual GeP₃ intrínseco cuando dopantes tienen mismos electrones valencia que átomo Ge. Pero cuando dopantes tienen dos electrones más que Ge, magnitud brechas cambia relativamente mayor. No obstante, para dopantes en sitios P, independientemente número electrones valencia, magnitud brechas siempre cambia grande relativamente. Esto entendible por efecto conjunto radio atómico y electrones valencia disponibles: dopantes radio casi mismo (menor/mayor) y electrones valencia como (que) átomo Ge causan efecto relativamente menor (mayor) en propiedades electrónicas, como brecha banda. Significa que uno puede ajustar no solo oscilaciones transiciones semiconductor-metal, sino también magnitud brecha banda eligiendo dopantes apropiados y diferentes sitios dopaje.
Para entender cambio estructuras electrónicas diferentes dopantes en monocapa GeP₃, graficamos densidad estados parcial (DOS) intrínseco y dopaje grupos IV-V en GeP₃, Fig. 5a–d. Claramente, máximo banda valencia (VBM) y mínimo banda conducción (CBM) GeP₃ provienen principalmente orbitales p tanto Ge como P. Cuando dopantes con mismo número electrones valencia que Ge, como C y Si, están disponibles, habrá estados impureza justo arriba VBM GeP₃ intrínseco porque nivel energía orbital p C y Si más alto que átomo P (Fig. 5a). Por tanto, propiedad conductora intacta y magnitud cambio brecha banda relativamente pequeña. Sin embargo, cuando dopantes tienen un electrón más que Ge, como N, P, As, también habrá estados impureza en brecha banda y originan de hibridación CBM escindido (dominante) y estados dopantes (Fig. 5b).
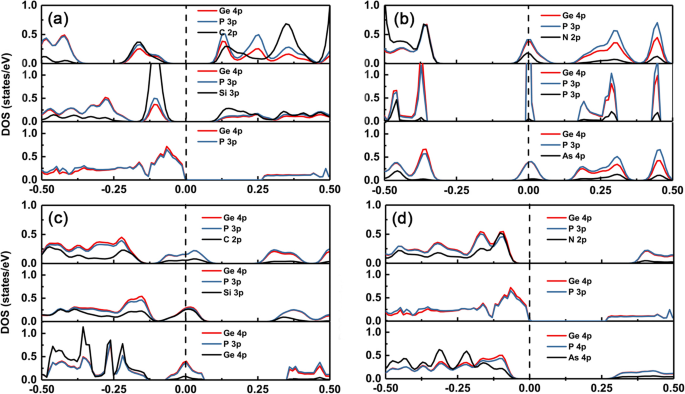
Por contrario, para dopaje en sitio P, cuando dopantes tienen un electrón valencia menos que P como grupo IV, habrá estados impureza a través nivel Fermi, compuestos de VBM escindido (dominante) y estados dopantes. Mientras, cuando dopantes tienen mismo número electrones valencia que P como grupo V, sistemas dopados mantienen característica semiconductora (Fig. 5c). Brechas banda se vuelven relativamente mayores que GeP₃ intrínseco debido a mayor desajuste constantes red. Además, observamos brecha banda dopante N mayor que As sustituyendo átomos P. Porque nivel energía orbital p As más alto que N, así mayor nivel energía orbital p, mayor desplazamiento hacia arriba estados impureza lejos VBM (Fig. 5d).
Relaciones lógicas para sistemas co-dopaje
Basado hallazgos dopantes simples diferentes, podemos diseñar sistemas co-dopaje para satisfacer propiedades electrónicas deseadas. Aquí mostramos resultados B, C, N, O como ejemplos ilustrar efecto co-dopaje, pero conclusión robusta contra diferentes dopantes seleccionados. Por ejemplo, en co-dopaje sitio Ge, ambos dos dopantes con un electrón valencia menos naturalmente conducen propiedad semiconductora, mientras para dos dopantes con uno menos y más electrones valencia, sistemas co-dopaje también pueden tener propiedad semiconductora.
Sin embargo, para dos dopantes con uno menos (más) y mismo electrón valencia, sistemas co-dopaje mantienen propiedad metálica como resultó dopante uno menos (más) electrones valencia. Simplificando, esta idea confirmada exactamente por nuestros cálculos DFT adicionales sistemas co-dopados, ver resultados Fig. 6a–l estructuras banda B, C, N, O co-dopados GeP₃.
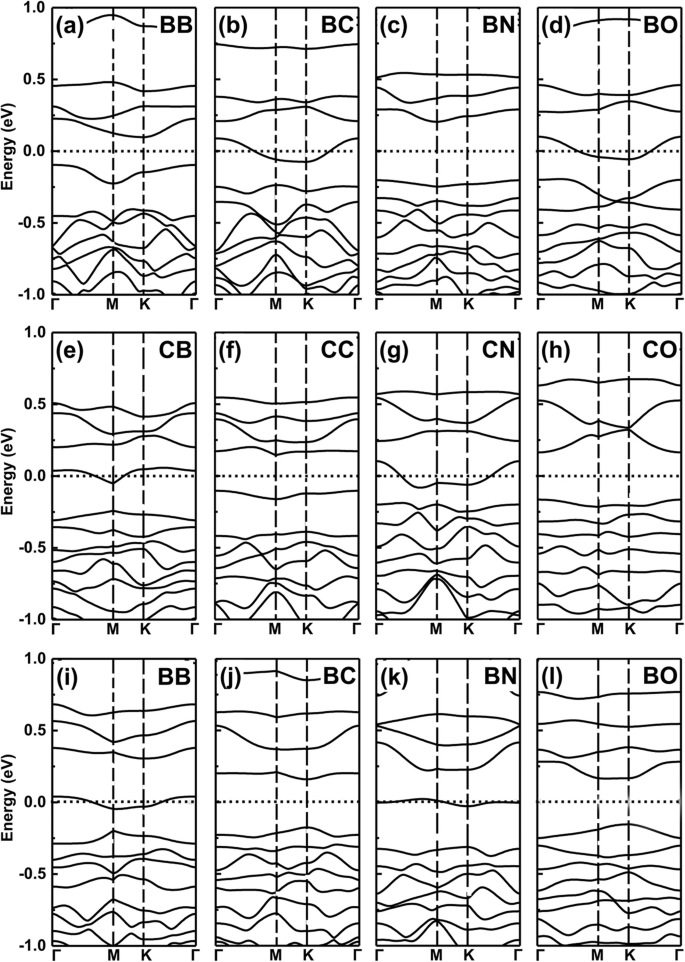
Ahora, damos operación lógica tipo "Y", estableciendo propiedad metálica "M" y semiconductora "S". Definimos relaciones lógicas: M AND M = S, S AND S = S, M AND S = M. Estos hallazgos obedecen tales relaciones lógicas, por instancia, dopantes con uno más y uno menos electrón valencia resultan propiedad metálica, pero al usarlos como co-dopaje, como B y N en sitios Ge (Fig. 7a,b), sistemas co-dopados se vuelven semiconductores como esperado (Fig. 6c). Si elegimos B-C co-dopado GeP₃, presenta característica metálica caso M AND S (Fig. 4a,b). Lo mismo para C-N, N-O, B-O co-dopaje en GeP₃, sustituyendo dos Ge, dos P, o un Ge y P, como Fig. 7c–f.
Finalmente, verificamos estabilidad sistemas mono-dopados y co-dopados asegurando realización experimental. Energía formación calculada Eqs. (1) y (2) para mono-dopaje y co-dopaje. Resultados Fig. 8a–e. De Fig. 8a,b, E_f dopantes simples en sitios Ge todos cercanos a GeP₃ (punto referencia cero), excepto C, N, S. Notamos dopantes B, O, P, Ge, Se tienen energías formación mucho menores que otros, indicando muy fáciles dopar experimentalmente. Para dopantes sitios P, dopantes B, O, P, Ge tienen energía formación relativamente menor y también fáciles dopar. C, N, Al, Ga no fáciles dopar.
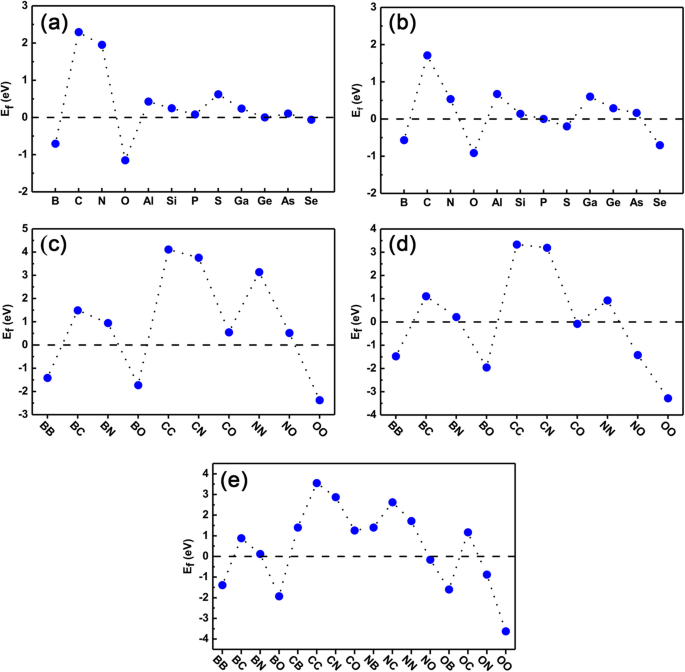
Para energía formación co-dopaje, Fig. 8c–e son energías co-dopaje donde dos dopantes ocupan posiciones dos átomos Ge (denotado Ge-Ge), dos P (P-P), un Ge y un P (Ge-P), respectivamente. Solo mostramos resultados dopantes B, C, N, O como ejemplo. Para sitios Ge-Ge y P-P, energía formación co-dopaje puede estimarse promediando energías formación mono-dopaje por separado. Claramente, para BB, BO, OO co-dopaje Ge-Ge y BB, BO, NO, OO co-dopaje P-P, energías formación relativamente pequeñas y realizables experimentalmente. Sin embargo, CC, CN, NN co-dopaje Ge-Ge y CC, CN co-dopaje P-P, energías formación relativamente mayores, indicando difíciles dopar. Para sitios Ge-P co-dopaje, Fig. 8e, energía formación más compleja que Ge-Ge o P-P porque hay transferencia carga entre dopantes. En cualquier caso, BB, BO, OO co-dopaje tienen menores energías formación, mientras CC, CN, NN tienen mayores. En general, energía formación depende altamente número electrones valencia dopante. Específicamente, cuando dos dopantes con uno menos (más) electrón que átomos sustituidos, energía formación co-dopado es menor (mayor) que dopantes simples correspondientes como BB (NN) co-dopado Ge. Porque existe competencia entre energía disminuida (aumentada) de electrones reducidos (aumentados) sistemas dopados y repulsión Coulombiana. Para co-dopaje hueco-hueco, energía primer caso mucho mayor que segundo resultando energía formación bastante disminuida como BB, mientras para co-dopaje electrón-electrón, ambos casos llevan mayor energía formación como NN. Sin embargo, para sistemas co-dopados hueco-electrón como BN co-dopado Ge, energía formación dramáticamente menor que casos mono-dopados correspondientes. Porque en tal sistema, no hay ganancia energía por electrones netos añadidos/reducidos, e interacción Coulombiana juega papel decisivo formando co-dopantes. En conjunto, tomando estudios previos dopaje elemento fosforeno negro, debe señalarse que estudios presentes tienen cierto grado universalidad y esperados aplicar otros semiconductores monocapa 2D, como BN, MoS₂, etc.
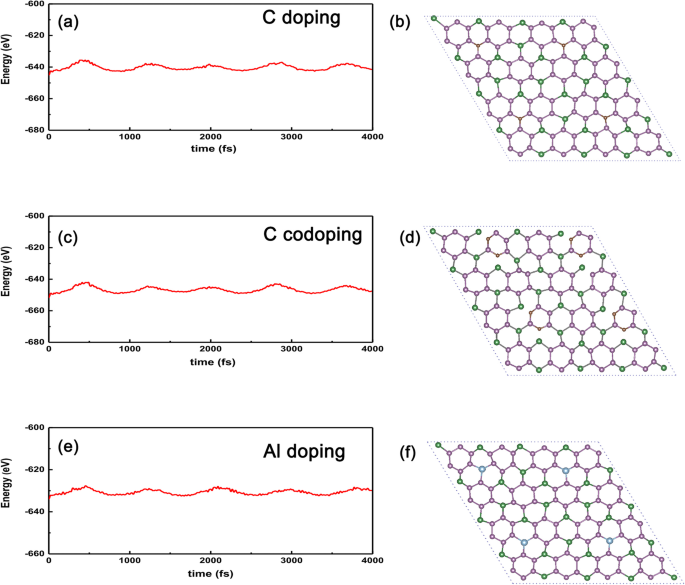
Finalmente, para verificar estabilidad sistemas dopados vs no dopados, realizamos AIMD (dinámica molecular ab initio) mostrando energía vs tiempo, Fig. 9a–f. Claramente, amplitud oscilatoria convergerá mientras tiempo dure suficiente (~4 ps), implicando sistemas dopados no colapsarán contra fluctuación térmica hasta 300 K para C-dopado GeP₃ Fig. 9a. Incluso para átomo C más activo dopado GeP₃, temperatura extrema hasta 300 K, Fig. 9c. Además, tomamos sustitución metal Al en sitio Ge ejemplo, resultado calculado Fig. 9e,f, vemos amplitud oscilación energía disminuye gradualmente con tiempo, significando energía podría converger mientras tiempo dure suficiente y estructura sistema dopado estable térmicamente contra fluctuación. Por tanto, esperamos tales sistemas dopados realizables en futuros experimentos dada monocapa GeP₃ alta calidad preparada.
Al final, queremos discutir fiabilidad estudio presentado. Conclusiones aquí son resultados predichos teóricamente pero altamente fiables. Porque material huésped usado aquí reportado y fase bulk GeP₃ estratificado ya existe. Así fenómenos dopaje-inducidos necesitan confirmación experimental una vez monocapa GeP₃ realizada. Entonces, dopaje átomos correspondientes podría conducirse. Por simplicidad, dopaje electrón o hueco monocapa GeP₃ podría realizarse por adsorción algunas moléculas.
Conclusión
En resumen, investigamos propiedades electrónicas dopantes grupos III a VI en monocapa 2D GeP₃ y hallamos GeP₃ dopado con sustitución en sitio Ge exhibe oscilaciones metal-semiconductor como función número electrones valencia dopantes, mientras tales oscilaciones se invierten con sustitución en sitio P. Basado en resultados dopantes simples, propusimos propiedades conductoras co-dopaje GeP₃, obtenibles por operación lógica simple. Finalmente, calculamos energías formación varios dopantes y encontramos algunos sistemas co-dopados, especialmente co-dopaje electrón-hueco y hueco-hueco, más favorables energéticamente por atracción Coulombiana. Nuestros hallazgos no solo presentan nuevo fenómeno sino también proponen ruta intrigante para ajustar propiedades electrónicas en semiconductores binarios 2D.
Disponibilidad de datos y materiales
Conjuntos de datos generados y/o analizados durante estudio actual disponibles de autor correspondiente bajo solicitud.
Abreviaturas
- 1D:
- Unidimensional
- 2D:
- Bidimensional
- AIMD:
- Dinámica molecular ab initio
- BP:
- Fosforeno negro
- CBM:
- Mínimo banda conducción
- DFT:
- Teoría funcional densidad
- HSE06:
- Funcional híbrido densidad
- PBE:
- Perdew-Burke-Ernzerhof
- PDOS:
- Densidad estados parcial
- VBM:
- Máximo banda valencia
Nanomateriales
- Electrones de Valencia, Estructuras Cristalinas y su Papel en la Conductividad
- Electrones, Huecos y Dopaje en Semiconductores: Fundamentos y Aplicaciones
- Nano-adsorbente de magnetita a partir de residuos de escala de laminación elimina eficientemente Cu(II) del agua: Síntesis, caracterización, cinética de adsorción y regeneración
- Nanoesferas poliméricas impresas con iones Pd(II) para eliminación eficiente de Pd(II) de agua
- Catalizadores Au/Ce-La nanorods de alto rendimiento para oxidación de CO a baja temperatura: síntesis, caracterización e insights mecánicos
- Nanopartículas de alto cargamento de ácido 5-aminolevulínico-esqualeno: fotodetección y terapia tumoral mejoradas en modelos celulares
- BiOCl injertado Fe³⁺ optimizado para adsorción rápida de tintes catiónicos y aniónicos traza en aguas residuales acuosas
- Películas Delgadas GeSiSn con Nanoislas: Morfología Impulsada por Tensión, Control de Superestructura y Fotoluminiscencia Mid-IR
- Absorción de Luz Multibanda y Banda Ancha en Grafeno Monocapa mediante Resonancias de Dipolo Magnético en Metamateriales de Nanodiscos de Ag
- Grafeno-like GaN adsorbido con metales alcalinos: funciones de trabajo ultra-bajas y propiedades optoelectrónicas ajustables
- Confinamiento luminoso superior en arrays nanohilos GaAs con tapas hemi-elipsoidales y espesor efectivo mínimo