



Sensores de WS₂ dopados con Al y P: Detección mejorada de NO, NO₂ y SO₂ mediante análisis de primeros principios
Resumen
Los diclorogenuros de metales de transición bidimensionales (2D TMDs), como WS2, se consideran con potencial para sensores de gas de alto rendimiento. Es una lástima que la interacción entre gases y WS2 2D prístino como elemento sensible sea demasiado débil para que la respuesta del sensor sea difícil de detectar. En este trabajo, se evaluaron las capacidades de detección de WS2 dopado con Al y P hacia NO, NO2 y SO2. Especialmente, consideramos la selectividad hacia gases objetivo y la concentración de dopante. Se construyeron modelos moleculares de los sistemas de adsorción y se utilizó la teoría del funcional de la densidad (DFT) para explorar los comportamientos de adsorción de estos gases desde la perspectiva de energía de enlace, estructura de bandas y densidad de estados (DOS). Los resultados sugirieron que los átomos dopantes podrían aumentar la fuerza de adsorción entre moléculas de gas y sustrato. Además, la sensibilidad de WS2 dopado con P a NO y NO2 apenas se vio afectada por CO2 o H2O. La sensibilidad de WS2 dopado con Al a NO2 y SO2 también fue difícil de afectar por CO2 o H2O. Para detección de NO, el WS2 con concentración de dopante del 7,4% tenía mejores propiedades sensibles que el de concentración de dopante del 3,7%. Mientras que para SO2, el resultado fue justo lo contrario. Este trabajo proporcionó una referencia completa para elegir dopantes apropiados (concentración) en materiales 2D para detectar gases nocivos.
Introducción
Los óxidos de nitrógeno y dióxido de azufre se utilizan ampliamente en la producción industrial. Por ejemplo, el óxido nítrico (NO) podría usarse como fuente de nitrógeno para procesos de dopaje en la industria de semiconductores, y el dióxido de azufre (SO2) podría usarse para prevenir el deterioro de la uva [1]. Sin embargo, estos gases no solo son dañinos sino que también podrían causar graves problemas ambientales, como lluvia ácida o smog fotoquímico [2, 3]. Es necesario monitorear la fuga de estos gases en aplicaciones industriales. Entre investigaciones previas, los sensores de gas de óxidos metálicos han sido ampliamente estudiados, pero tienen desventajas de inestabilidad y condiciones de trabajo limitadas [4]. Por lo tanto, es de considerable importancia encontrar nuevos materiales para detectar estos gases [5]. Para detectar moléculas de gas eficazmente, los materiales deberían tener una gran relación superficie-volumen y fuerza de enlace suficiente para adsorber moléculas de gas [6, 7]. El descubrimiento del grafeno y sus propiedades de detección de gases raros [8] ha motivado a los investigadores a centrar su atención en materiales 2D [9, 10].
Entre materiales 2D, los disulfuros de metales de transición (TMDs) han atraído mucha preocupación en el área de detección de gases debido a sus propiedades semiconductoras estables y movilidad de portadores apropiada [11,12,13]. Especialmente como un tipo típico de TMDs, WS2 tiene varias propiedades únicas para materiales de detección [14, 15], como excelente estabilidad térmica, estructura de bandas ajustable [16, 17] y bajo costo. Sin embargo, el WS2 2D prístino como elemento sensible tiene algunas desventajas, como adsorción débil con gases objetivo, que no puede capturar eficazmente las moléculas de gas [18]. En este caso, el dopaje se usa ampliamente en materiales 2D para ajustar las propiedades de superficie y la fuerza de enlace entre materiales y moléculas de gas y mejorar la capacidad de adsorción y detección de gases [19, 20]. Por supuesto, diferentes dopantes tienen diferentes efectos en el rendimiento de detección. Por lo tanto, los sustratos sensibles dopados deben encontrar impurezas adecuadas para mejorar su rendimiento de detección. Por ejemplo, WS2 dopado con Pd ya ha mostrado su mejora sobre sus contrapartes prístinas en detección de gases [6, 21]. Desafortunadamente, la mayoría de estudios previos sobre WS2 dopado como elemento sensible solo se centraron en la fuerza de enlace y transferencia de carga entre moléculas de gas y películas monocapa. La selectividad de adsorción hacia gases y la influencia de la concentración de dopaje a menudo se descuidan. En este trabajo, exploramos exhaustivamente no solo la fuerza de enlace y transferencia de carga sino también la selectividad de adsorción hacia gases objetivo y la influencia de las concentraciones de dopaje.
Aquí, considerando que los átomos de Al y P tienen un radio covalente cercano y estructura electrónica similar con átomos de S, es más fácil para ellos reemplazar átomos de S y formar una estructura covalente estable. Muchos estudios previos han investigado materiales con dopaje por sustitución de átomos de S [22,23,24,25]. Por lo tanto, este trabajo exploró el rendimiento de detección de WS2 dopado con Al y P con la ayuda de DFT. Las propiedades de detección de los sistemas dopados se compararon con las del no dopado en términos de energía de enlace, estructura de bandas y densidad de estados. Se demostró que WS2 dopado con átomos de Al o P tenía ventajas aparentes sobre el WS2 prístino en la detección de estos gases. Además de NO, NO2 y SO2, consideramos CO2 y H2O como gases perturbadores para examinar la selectividad de un sustrato dopado hacia los gases objetivo. Se consideraron dos concentraciones de dopaje, 3,7% y 7,4%, para estimar su influencia en la sensibilidad a gases. Este trabajo proporciona una visión completa para seleccionar dopantes apropiados (concentración) en materiales 2D para detectar gases nocivos.
Métodos
En este trabajo, todos los cálculos de primeros principios se basaron en DFT [26, 27]. La aproximación de densidad local (LDA) con la función PWC fue seleccionada para abordar el intercambio y correlación electrónica. Para aliviar la carga computacional, el kernel (pseudopotenciales DFT semi-core) fue reemplazado por un único potencial efectivo. Se eligió la base orbital numérica dual y función de polarización orbital (DNP). El radio de corte orbital global se estableció en 4,9 Å para asegurar suficiente precisión. Los k-puntos Monkhorst-Pack se establecieron en 4 × 4 × 1 tras una prueba de convergencia, con una capa de vacío de 13,4 Å para evitar la interacción entre unidades adyacentes. La precisión de convergencia energética para geometría fue 1,0 × 10⁻⁵ Hartree, mientras que el desplazamiento máximo fue 0,005 Å y la fuerza máxima fue 0,002 Hartree/Å.
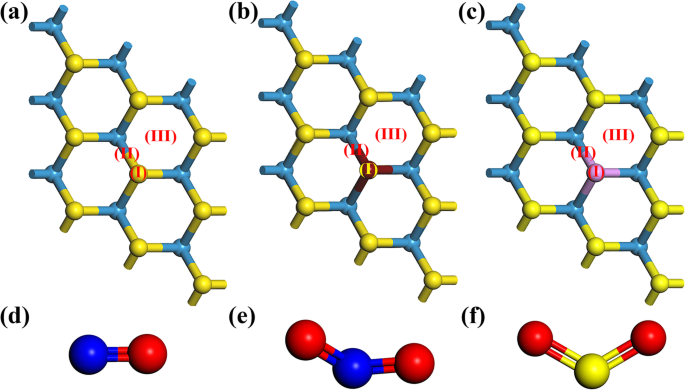
Se estableció una supercelda 3 × 3 × 1 que contenía 9 átomos de W y 18 átomos de S, como se muestra en la Fig. 1a. Para los modelos de WS2 dopado, un átomo de S fue reemplazado por un átomo de P o Al [28], como se muestra en la Fig. 1b–d. Luego, se dio una optimización geométrica. Después, la molécula de gas se colocó sobre el plano de WS2 para construir el modelo de adsorción de gas. Se eligieron tres sitios para la molécula de gas adsorbida. Eran la parte superior de átomos de S o dopantes (I), la parte superior del punto medio del enlace entre el átomo dopado y el átomo de W o S (II), y el centro de la estructura hexagonal (III), como se muestra en la Fig. 1a–c. Después de las optimizaciones geométricas para cada sistema de adsorción, se encontraron las construcciones geométricas con la adsorción de gas más estable. La energía de enlace (Ebind) podría reflejar la interacción entre el material y la molécula de gas adsorbida y calcularse mediante la siguiente función:
E_bind = E_tot - E_m - E_gas (1)
donde Em representa la energía del material sin adsorber moléculas de gas, Etot representa la energía total del material y las moléculas de gas, y Egas representa la energía de la molécula de gas aislada [29]. Un valor absoluto más considerable de Ebind representa una fuerza de interacción más potente entre el material y las moléculas de gas.
La energía de formación (Efm), que podría reflejar la dificultad de formar un sistema de dopaje y la estabilidad del sistema, se calculó mediante la función siguiente:
E_fm = E_tot + E_s - E_m - E_dopant (2)
donde Es es la energía total del átomo de S sustituido, y Edopant representa la energía total de los átomos dopantes. Un valor más significativo de Efm significa más difícil de formar el sistema dopante.
Resultados y Discusión
Las posiciones de adsorción se han mostrado en la Fig. 1a–c, correspondientes a WS2 prístino, dopado con Al y dopado con P, respectivamente. En la Fig. 1,d–f, las longitudes de enlace de N–O, N=O y S=O fueron 1,16 Å, 1,21 Å y 1,46 Å, respectivamente. La longitud de enlace W–S, Al–W y P–W fue alrededor de 2,43 Å, 2,86 Å y 2,45 Å, respectivamente. Tras la optimización geométrica, el sitio energéticamente favorable para cada adsorbato se usó en la discusión subsiguiente. Las energías de enlace de los sistemas de WS2 dopado con P y Al al 3,7% en el sitio energéticamente favorable se mostraron en la Tabla 1. La energía de enlace del sistema de WS2 puro se mostró en la Tabla S1. Luego, según los resultados de energía de enlace, la interacción entre moléculas de gas y WS2 puro era tan débil que era difícil para el material sustrato adsorber moléculas de gas establemente. La energía de enlace del sistema NO-WS2 prístino fue incluso positiva. Sin embargo, la introducción de dopante pudo mejorar significativamente la fuerza de adsorción entre gas y WS2, especialmente para WS2 dopado con átomo de Al. Entre todos los casos de dopaje, la fuerza de adsorción fue la más pequeña, mientras SO2 adsorbido en P–WS2. Además, aparte de Al y P, otros elementos en el mismo período o familia con S, como O, Si, Cl o Se, también fueron considerados. El caso de WS2 dopado con Fe y sustituido por W se mostró en la Fig. S1, mientras que los sistemas WS2 con estos dopantes tenían إما poca estabilidad (alto Efm) o interacción débil con moléculas de gas. Considerando esto, estos dopantes no se involucraron en los estudios subsiguientes. Los sitios energéticamente favorables (la energía de enlace negativa más baja) de moléculas de NO, NO2 y SO2 adsorbidas en WS2 dopado se mostraron en la Fig. S2, S3 y S4, respectivamente.
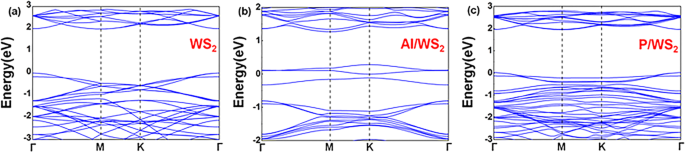
Las estructuras de bandas de WS2 monocapa prístino y dopado con Al y P se presentaron en la Fig. 2. Los resultados de densidad de estados proyectada (PDOS) se mostraron en la Fig. S5. La monocapa 2H WS2 es un semiconductor con banda prohibida directa en el punto Γ. Para WS2 dopado con átomo de Al, la impureza introdujo estados de interfaz en la región de banda prohibida de la monocapa 2H WS2. Además, la presencia de átomo de metal forma la barrera de Schottky con el nivel de Fermi anclado en la región de superficie del semiconductor. La posición de anclaje está dentro de 0,2 eV al nivel de Fermi del primer semiconductor [5]. Las propiedades metálicas son aportadas por dopantes metálicos [30]. Al mismo tiempo, el átomo de P introdujo bandas de energía mezcladas con las bandas de conducción y valencia de WS2. Las estructuras de bandas de WS2 dopado tras adsorción de gas se mostraron en la Fig. S6. Consecuentemente, en los casos de NO en WS2 dopado con Al, NO en WS2 dopado con P y SO2 en WS2 dopado con Al, el ancho de banda prohibida del material tuvo un cambio evidente después de que las moléculas de gas fueron adsorbidas. Estudios previos han mostrado que una banda prohibida estrechada significa menor estabilidad cinética, mayor actividad química y una transición electrónica más natural de la banda de valencia a la de conducción [31, 32]. Así, tras la adsorción de gas, los cambios evidentes de banda prohibida de materiales dopados los hicieron posibles como sustratos sensibles para detectar la existencia de moléculas de gas.
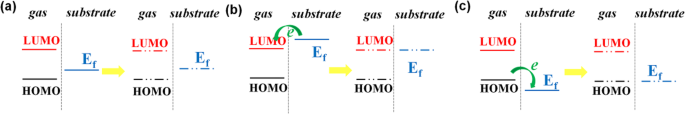
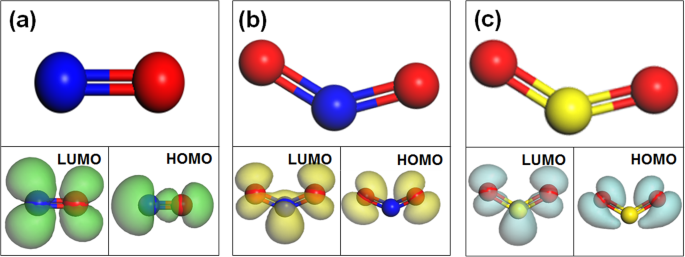
Basado en la transferencia de carga entre moléculas de gas y materiales sustrato, la detección de gas puede completarse por sensores de gas. Según la teoría tradicional de transferencia de carga, el mecanismo del proceso de transferencia de carga entre gas y WS2 se mostró en la Fig. 3. LUMO es el orbital molecular no ocupado más bajo, mientras que HOMO es el orbital molecular ocupado más alto. Ef es el nivel de Fermi del sustrato. Si Ef está entre LUMO y HOMO, no habrá transferencia de carga según la teoría tradicional. Luego, Zhou et al. añadieron que el mecanismo de transferencia de carga decidiría por la mezcla orbital de LUMO y HOMO con el material sustrato si Ef yace entre LUMO y HOMO, como se muestra en la Fig. 3a [5]. Si el LUMO es menor que el nivel de Fermi de WS2, los electrones fluirán de WS2 a molécula de gas mostrado en la Fig. 3b [7]. Tras alcanzar el estado de equilibrio, el Ef del sistema de adsorción es el mismo que LUMO. Inversamente, si el HOMO es mayor que el nivel de Fermi de WS2, los electrones fluirán de moléculas de gas a WS2 mostrado en la Fig. 3c [5]. El Ef del sistema de adsorción es el mismo que LUMO bajo estado de equilibrio. Los isosuperficies LUMO y HOMO de orbitales moleculares de NO, NO2 y SO2 se mostraron en la Fig. 4,a–c respectivamente. La energía de LUMO y HOMO y Ef de WS2 se presentaron en la Tabla S2. Según la tabla, Ef yacía entre LUMO y HOMO en los sistemas de adsorción dopados con Al y P. Por lo tanto, es necesario explorar la mezcla orbital entre el LUMO y HOMO de moléculas de gas y el material sustrato.
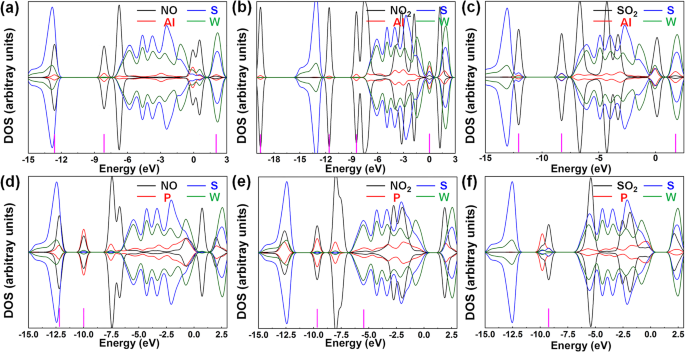
DOS se empleó para discutirurther la distribución electrónica y mezcla orbital en el sistema de adsorción, que dependía de la interacción entre gases y sustratos. La Figura 5 presenta el DOS de gases, dopantes, átomos de S y W. Líneas negras y rojas fueron las curvas DOS de gases y dopantes, respectivamente. Y líneas azul y oliva fueron las de átomos de S y W, respectivamente. Tras la adsorción de gas, debido a la interacción orbital, ocurrió redistribución electrónica en todo el sistema, lo que llevaría a solapamientos de picos DOS entre el gas y material sustrato. Los solapamientos de picos DOS significaban la mezcla entre orbitales moleculares, probando la existencia de una interacción entre gas y materiales de detección [33]. La mezcla de orbitales moleculares fue útil para la transferencia de carga de modo que puede aumentar la interacción de adsorción entre gas y superficie del material [34,35,36]. Por lo tanto, la mezcla entre orbitales moleculares se comparó para evaluar los efectos de adsorción de moléculas de gas. En la Fig. 5a, la mezcla orbital entre molécula NO y átomo Al fue a −12,62 y −8,11 eV. Y la mezcla orbital entre molécula NO y átomos Al, S y W fue a 2,02 eV. En la Fig. 5b, la mezcla orbital entre molécula NO2 y átomo Al fue a −19,60, −11,60 y −8,44 eV. Y la mezcla orbital entre molécula NO2 y átomos Al, S y W fue a 0 eV. En la Fig. 5c, la mezcla orbital entre molécula SO2 y átomo Al fue a −12,09 eV. La mezcla orbital entre molécula SO2 y átomos Al y S fue a −8,27 eV. La mezcla orbital entre molécula SO2 y átomos Al, S y W fue a 1,75 eV. En la Fig. 5d, la mezcla orbital entre molécula NO y átomo P fue a −12,21 eV. Y la mezcla orbital entre molécula NO y átomos P, S y W fue a −10 eV. En la Fig. 5e, la mezcla orbital entre molécula NO2 y átomo P fue a −12,63 eV. Y la mezcla orbital entre molécula NO2 y átomos P, S y W fue a −9,66 y −5,51 eV. En la Fig. 5f, la mezcla orbital entre molécula SO2 y átomos S fue a −9,25 eV. De los resultados anteriores, se puede encontrar que la presencia de impurezas resulta en más mezcla orbital. Además, la mezcla orbital en los sistemas con átomo Al dopado es mayor que en los sistemas con átomo P dopado, indicando interacción más fuerte entre moléculas de gas y sustrato en sistemas dopados con Al que concuerda bien con los resultados de energía de enlace. En resumen, la introducción de impurezas puede proporcionar más picos activados en toda la banda, aumentando así la posibilidad de mezcla orbital entre sustrato y moléculas de gas.
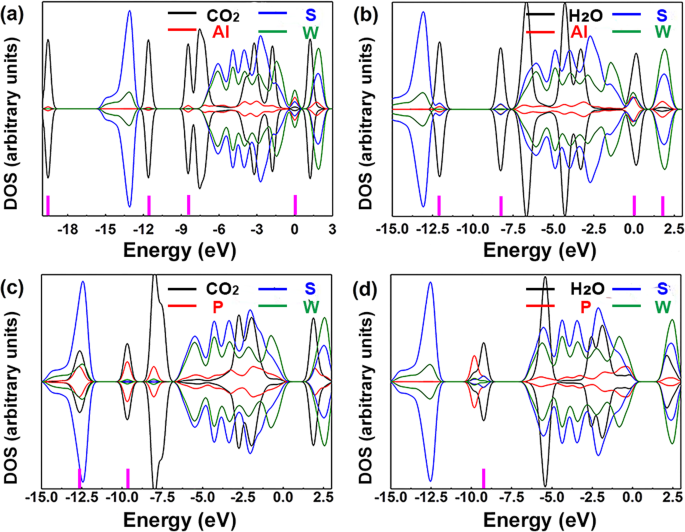
Para evaluarurther el potencial de detección de WS2 dopado con Al y P, CO2 y H2O también se consideraron para probar la selectividad de WS2 dopado con Al y P hacia gas objetivo. Similar a la adsorción de NO, NO2 o SO2, el sitio de adsorción más estable entre tres sitios con alta simetría geométrica en WS2 se mostró en la Fig. S7(a), (b), (c) y (d). Los resultados de energía de enlace se presentaron en la Tabla S3, y los resultados de estructura de bandas se mostraron en la Fig. S7(e), (f), (g) y (h). La longitud de enlace C=O en CO2 aislado y O–H en H2O aislado fue 1,175 Å y 0,971 Å, respectivamente. No cambiaron mucho después de que el gas adsorbió en WS2 dopado excepto para H2O adsorbido en Al-WS2. Eso indicó que la interacción entre molécula H2O y WS2 dopado con Al fue la más fuerte. Según la Tabla 2, la energía de enlace calculada de H2O en Al-WS2 fue −1,69 eV.
Todos estos resultados apuntaban a la posibilidad de que WS2 dopado con Al tendría mala selectividad hacia gas objetivo bajo la existencia de H2O. Para confirmarurther este punto, se realizó análisis DOS, mostrado en la Fig. 6. Para la Fig. 6b, en el grupo de H2O en Al-WS2, los solapamientos de picos DOS entre el gas y material sustrato cerca de Ef (0 eV) fueron mucho más aparentes que los otros tres. Eso probó una interacción fuerte y más posibilidad de transferencia de carga entre molécula H2O y Al-WS2. Además, se pudo encontrar más mezcla orbital entre molécula H2O y átomo Al, lo que proporcionó más evidencia para la interacción. De estos, podríamos concluir que WS2 dopado con Al como material de detección sería fácilmente afectado por H2O. La energía de enlace fue −0,18 y −0,27 eV con CO2 y H2O adsorbidos en WS2 dopado con P, respectivamente. Estos resultados fueron menores que la energía de enlace de NO (−0,87 eV) y NO2 (−1,27 eV) pero muy cercanos a la energía de enlace de SO2 (−0,29 eV) en WS2 dopado con P. En la Fig. 6c, la mezcla orbital entre molécula CO2 y átomo P fue a −12,63 y −9,66 eV. En la Fig. 6d, la mezcla orbital entre molécula H2O y átomos S fue a −9,25 eV. Por lo tanto, la sensibilidad de WS2 dopado con P a SO2 fue fácilmente afectada en la presencia de CO2 o H2O cuando se tomó en consideración simultáneamente energía de enlace y mezcla orbital.
El dopaje de un solo átomo (concentración de dopaje 3,7%) se discutió en las partes anteriores. Considerando que diferentes concentraciones de dopaje tenían impacto en el rendimiento de detección, el caso de dopaje diatómico (concentración de dopaje 7,4%) también se discutió en el modelo WS2 3 × 3. Los átomos de S seguían siendo reemplazados por átomos dopantes. Hubo cuatro situaciones para ubicaciones de dopaje mostradas en la Fig. S8. Para WS2 dopado con Al, se nombraron como 2Al-1, 2Al-2, 2Al-3 y 2Al-4, respectivamente. Para WS2 dopado con P, se nombraron como 2P-1, 2P-2, 2P-3 y 2P-4, respectivamente. Luego, se calculó la energía de formación de cada sistema de dopaje para evaluar la dificultad de formar estas estructuras. Cuanto menor sea la energía de formación, más fácil será la formación de configuración. Los resultados de energía de formación se mostraron en la Tabla S4. La estructura 2Al-1 fue elegida ya que tiene la energía de formación más baja entre los cuatro casos. Similarmente, 2P-1 y 2P-3 fueron ambos elegidos ya que tienen energías de formación adyacentes.
Según resultados de estructura de bandas (Fig. S6), WS2 dopado con Al tuvo excelente rendimiento de adsorción a NO y SO2 que NO2 cuando la concentración de dopaje fue 3,7%. Y WS2 dopado con P tuvo rendimiento de adsorción superior a NO que NO2 y SO2. Por lo tanto, para WS2 dopado con Al, solo NO y SO2 se consideraron cuando la concentración de dopaje fue 7,4%. Para WS2 dopado con P, solo NO se consideró. Basado en esto, se exploró la influencia de la concentración de dopaje en el rendimiento de adsorción. Las estructuras de adsorción más estables se mostraron en la Fig. S9 y los resultados de energía de enlace se mostraron en la Tabla S5. DOS de estos sistemas se presentaron en la Fig. 7. En la Fig. 7a, la mezcla orbital entre molécula NO y átomos Al fue a −6,51, −3,25 y −0,75 eV, respectivamente. La mezcla orbital entre molécula NO y átomos S y W fue a 1,78 eV. En la Fig. 7b, la mezcla orbital entre molécula SO2 y átomos S fue a −19,69 eV. La mezcla orbital entre molécula SO2 y átomos S y Al fue a −10,91 eV. En la Fig. 7c, la mezcla orbital entre molécula NO y átomos P fue a −7,67 eV. La mezcla orbital fue a −0,86 eV entre molécula NO y átomos P y W. La mezcla orbital fue a −2,39 eV entre molécula NO y átomos P, S y W. En la Fig. 7d, la mezcla orbital entre molécula NO y átomos W fue a −12,55 y −0,76 eV, respectivamente. Comparando la Fig. 7a con la Fig. 5a, se puede observar que la mezcla orbital y energía de enlace se fortalecieron, lo que indicó que concentración de dopaje Al 7,4% indujo mayor rendimiento de adsorción de NO que 3,7%. Comparando la Fig. 7b con la Fig. 5c, la mezcla orbital y energía de enlace se debilitaron, sugiriendo que concentración de dopaje Al 7,4% causó peor rendimiento de adsorción de SO2 que 3,7%. Y la energía de enlace negativa del sistema 2P-1 fue menor que la de 2P-3, según la Tabla S5. Por lo tanto, el rendimiento de adsorción del sistema 2P-3 fue peor que el 2P-1, desde la perspectiva de energía de enlace y mezcla orbital, luego comparando la estructura 2P-1 con la Fig. 5d. Comparando la Fig. 7c con la Fig. 5d, la mezcla orbital y energía de enlace se fortalecieron y eso indicó que concentración de dopaje P 7,4% puede traer mejor rendimiento de adsorción de NO que 3,7%. En resumen, se pudo observar que la influencia de diferentes concentraciones de dopaje en el rendimiento de detección de WS2 dopado con P fue menor que la de WS2 dopado con Al.
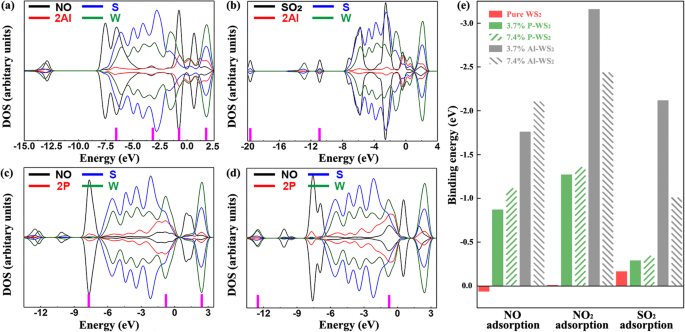
Por otro lado, las energías de enlace de todos los sistemas de adsorción se mostraron en forma de gráfico de columnas en la Fig. 7e. Según la Fig. 7e, ambas concentraciones de 3,7% y 7,4% de dopaje pudieron mejorar la fuerza de adsorción del sistema comparado con el sistema de WS2 puro. Para los sistemas dopados con dos átomos P, el dopaje 7,4% mejoró la fuerza de adsorción más que el dopaje 3,7%, especialmente para gas NO adsorbido. Para los sistemas dopados con dos átomos Al, la fuerza de adsorción a gas NO aumentó. Mientras que la fuerza de adsorción a SO2 o NO2 disminuyó, y eso en los casos con SO2 disminuyó más que los casos con NO2. En general, el aumento de concentración de dopaje tuvo mayor influencia en la fuerza de adsorción de sistemas dopados con Al que en los dopados con P.
Conclusión
En este trabajo, usando primeros principios, se realizaron cálculos teóricos para evaluar la influencia de dopantes Al y P y su concentración de dopaje en el rendimiento sensible de WS2 hacia moléculas de NO, NO2 y SO2. El trabajo también exploró la selectividad hacia gases objetivo en presencia de gases CO2 y H2O. Para la estructura de bandas tras adsorción de gas, el cambio de banda prohibida y niveles bajos cerca del nivel de Fermi significaron que WS2 dopado tenía gran potencial para usarse como sensor de gas tipo resistencia hacia NO o SO2. Según los resultados de energía de enlace, tanto WS2 dopado con Al como con P tuvieron energía de enlace negativa menor a moléculas de gas que WS2 prístino, indicando la mejora de fuerza de adsorción debido a la presencia de impureza. DOS mostró que la impureza podía generar más picos activados y estimular significativamente la mezcla orbital entre gas y sustrato para aumentar la sensibilidad del material sustrato. Por lo tanto, hubo más transferencia de carga e interacción de enlace más fuerte entre moléculas de gas y material WS2 dopado. Además, la sensibilidad de WS2 dopado con P a NO y NO2 fue casi imposible de ser afectada por CO2 y H2O, mientras que la de SO2 cambiaría en presencia de CO2 o H2O. La sensibilidad de WS2 dopado con Al a NO fue fácilmente afectada por H2O pero difícil de ser influenciada por CO2. Sin embargo, la sensibilidad de WS2 dopado con Al a NO2 y SO2 fue difícil de ser afectada por CO2 y H2O. Para detección de NO, WS2 dopado con Al y P con concentración de dopante 7,4% tuvo mejores propiedades sensibles que el de concentración 3,7%. Mientras que para detección de SO2, WS2 dopado con Al con concentración de dopante 7,4% tuvo un rendimiento de respuesta más pronunciado debilitado que el de concentración 3,7%. La influencia de concentración de dopaje en el rendimiento de detección de WS2 dopado con P fue menor que la de WS2 dopado con Al. Por lo tanto, nuestros cálculos exhaustivos podrían proporcionar materiales bidimensionales dopados con una valiosa referencia para detectar gases nocivos.
Disponibilidad de Datos y Materiales
Todos los datos están completamente disponibles sin restricción.
Abreviaturas
- 2D:
- Bidimensional
- TMDs:
- Disulfuros de metales de transición
- DFT:
- Teoría del funcional de la densidad
- LDA:
- Aproximación de densidad local
- DNP:
- Doble numérico más polarización
- DOS:
- Densidad de estados
- PDOS:
- Densidad de estados parcial
- LUMO:
- Orbital molecular no ocupado más bajo
- HOMO:
- Orbital molecular ocupado más alto
Nanomateriales
- Nanofluidos de TiO₂: Parte 1 – Preparación y Propiedades Clave
- Nanofluidos de TiO₂: Aplicaciones, desafíos y direcciones futuras – Parte 2
- Investigación desde primeros principios de la estabilidad estructural e imagen STM de borofeno en Ag(111)
- Efectos de nanopartículas de oro de 15 nm sobre proliferación, apoptosis y formación esferoides en células de carcinoma de colon HT29 y riñón embrionario SPEV
- Revisión exhaustiva de técnicas de modelado y simulación de memoria resistiva de acceso aleatorio (RRAM)
- Análisis Comparativo de Supercapacitores Simétricos Nanofibras Carbono y Carbón Activado en Electrolito Acuoso
- Nanosonda Dual RM/Fluorescencia cRGD-Gd-Cy5.5 para Imagen Dirigida de Tumores Integrina αvβ3-Positivos
- Análisis estructural y fonónico a alta presión de MXene Ti₃C₂Tₓ mediante difracción de rayos X y espectroscopía Raman
- Conductividad térmica de nuevos alótropos carbono 2D con anillos 558: perspectivas desde dinámica molecular
- Arseniuro de boro hexagonal como sensor de gas SO₂ de alta sensibilidad: Un estudio de primeros principios
- Adsorción de metano en monocapas de MoX₂ (S, Se, Te): perspectivas desde la teoría del funcional de densidad